PANX1とP2Y12がつなぐアストロサイト・ミクログリア連携――神経低活動時のシナプス制御を解明
Preprint bioRive
Astrocyte-to-microglia purinergic signaling mediates synaptic shielding and promotes neuronal activity アストロサイトからミクログリアへのプリン作動性シグナルはシナプス遮蔽を媒介し、神経活動を促進する
Koichiro Haruwaka et al. UT Health Houston
Abstract
グリア細胞が神経活動の低下をどのように感知し、調節するのかについては、依然として十分に理解されていない。本研究では、麻酔下、睡眠中、および行動中のマウスを用いたin vivoイメージングにより、神経活動の低下を局所神経回路の調節へと変換する、グリア細胞によるプリン作動性シグナル伝達機構を同定した。大脳皮質の神経活動が低下すると、アストロサイトのpannexin-1(PANX1)ヘミチャネルを介した空間的に限局したATP放出が増加した。PANX1は、神経細胞体周囲のparvalbumin(PV)陽性ブトンの近傍に構造的に集積していた。
局所的なATP放出は、ミクログリア突起の移動を誘導するとともに、ミクログリアのP2Y12シグナル伝達を介してbulbous ending(BE;球状に膨大した突起終末)を安定化させた。さらに、この過程にはミクログリア突起内に局在したCa²⁺活動が伴っていた。アストロサイトのPANX1、あるいはミクログリアのP2Y12を障害すると、BEの安定化が阻害され、麻酔からの覚醒時にみられる神経活動の反跳性増加も消失した。同様のATP放出およびBE形成は、化学遺伝学的に神経活動を抑制した場合や、自由行動下マウスの自然睡眠中にも観察された。以上の結果から、アストロサイトからミクログリアへのプリン作動性シグナル伝達は、神経活動の低下を、シナプス選択的なミクログリアによる神経回路活動の調節へと変換する機構であることが示された。
結果
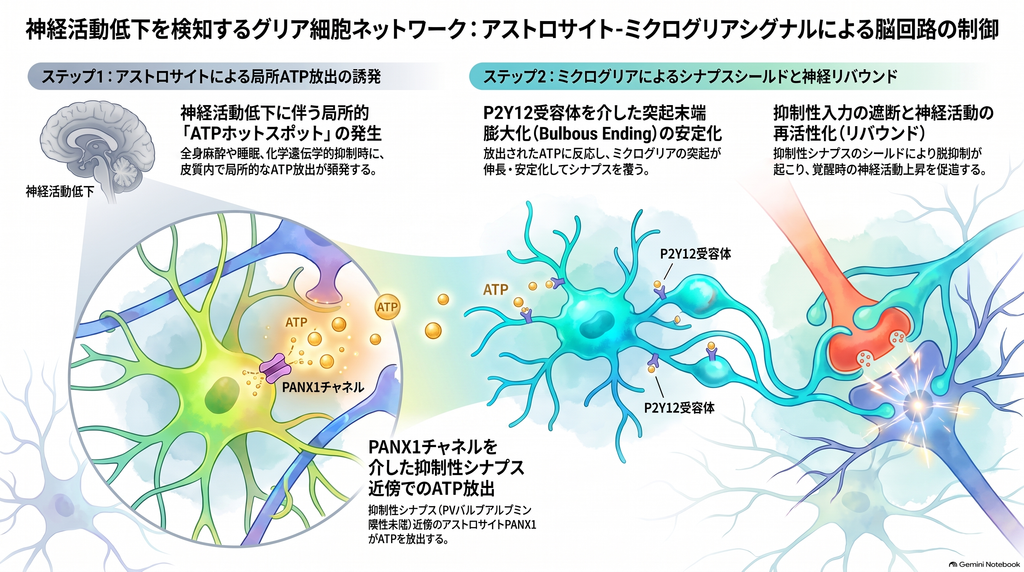
イソフルラン麻酔によって大脳皮質の神経活動が低下すると、運動皮質layer II/IIIで局所的なATP hotspotが増加した。これらは数十秒~約1分持続する限局性ATP放出であり、麻酔中から覚醒初期まで増加した。一方、hotspot外の背景ATPシグナルは麻酔中に低下しており、神経活動低下に伴ってATPが一様に増えるのではなく、局所放出が選択的に増強されることが示された。
ATPとミクログリアを同時に観察すると、麻酔中に形成されたbulbous ending(BE)のうち、32%がlarge ATP hotspot、8%がsmall ATP hotspotと関連し、60%は検出可能なATP hotspotと非関連であった。ATP関連BEは非関連BEより長く持続し、平均寿命は約28分であった。また、ATP hotspotはPV陽性boutonの近傍に多く、約70%のATP hotspotに続いてBE形成が起こった。ATP関連時のミクログリア突起は通常のsurveillance時より速く、より直線的に移動した。
このATP放出にはアストロサイトの**pannexin-1(PANX1)**が必要であった。PANX1阻害薬probenecidは麻酔中のATP hotspot増加と神経細胞体へのBE接触を抑制し、アストロサイト特異的Panx1欠損でもATP hotspot増加が消失した。さらにPANX1はVGAT陽性抑制性シナプス近傍に多く存在した。麻酔中にはアストロサイト全体のCa²⁺活動は低下したが、PV bouton近傍では空間的に限局したCa²⁺イベントが残存していた。
ミクログリア側ではP2Y12受容体がBEの安定化に重要であった。WTではATP放出後にBE形成とBE内の局所Ca²⁺活動が生じたが、P2Y12欠損では一過性の突起先端膨隆は生じても安定したBEへ移行しにくく、局所Ca²⁺活動も消失した。さらにミクログリア特異的P2Y12欠損では、麻酔覚醒後にみられる神経Ca²⁺活動および運動活動の反跳性増加も抑制された。
同様の現象は麻酔に限定されず、Gi-DREADDによる興奮性ニューロン抑制後にもATP hotspotとBE形成が増加し、BE数とATP hotspot面積には正の相関がみられた(R² = 0.4421, p < 0.0001)。自然睡眠でもlight phaseでATP hotspot頻度が増加し(p = 0.0029)、NREM睡眠時には覚醒時よりBE数が増加した(p = 0.0098)。以上から、神経活動低下がアストロサイトPANX1依存的ATP放出を誘導し、ミクログリアP2Y12を介して抑制性シナプス近傍のBEを安定化し、神経活動の回復を促進することが示された。
議論
本研究は、神経活動の低下をアストロサイトが感知し、局所ATP放出を介してミクログリアを特定の抑制性シナプスへ誘導する機構を示した。著者らは、皮質活動が低下するとアストロサイトのPANX1依存的にATP hotspotが生じ、このATPがミクログリアP2Y12受容体を活性化して、PV陽性抑制性シナプス近傍でbulbous ending(BE)を形成・安定化させると考えている。BEは抑制性入力を一時的にshieldingすることで、麻酔からの覚醒時にニューロンを脱抑制し、神経活動の反跳性増加を促進すると解釈される。
著者らは、この現象を二段階制御モデルとして説明している。第一段階では、麻酔や神経活動低下に伴うノルアドレナリン低下によって、ミクログリアのsurveillanceが拡大し、シナプスへ接触しやすい状態になる。しかし、この全体的な状態変化だけでは、個々のミクログリア突起が特定の抑制性シナプスへ向かう空間的選択性を説明できない。そこで第二段階として、PV bouton近傍のアストロサイトから放出されるATPがlocal positional cueとして働き、P2Y12依存的にミクログリア突起を誘導・安定化すると考えられる。
一方、重要な未解決点も残る。麻酔中はアストロサイト全体のCa²⁺活動が低下するにもかかわらず、なぜ局所的にPANX1が開口するのかは不明である。PV bouton近傍に残存する局所Ca²⁺ microdomainが関与する可能性は示されたが、PANX1開口との直接的因果関係は証明されていない。また、P2Y12欠損でも初期のBE-like swellingは形成されるため、BE形成開始には他のシグナルも関与すると考えられ、著者らは候補としてUDP-P2Y6 signalingを挙げている。
さらに、同様のATP放出とBE形成がGi-DREADDによる神経活動抑制や自然なNREM睡眠でも観察されたことから、この機構はイソフルラン特有ではなく、神経回路の低活動状態に共通する恒常性維持機構である可能性がある。著者らは、アストロサイト由来ATPが全体的な神経活動低下を局所的・シナプス選択的なミクログリア応答へ変換する、新たなグリア間情報伝達機構を提示している。
つくばは、本日も冷たい雨に覆われていました。臨床実習でお忙しい学生の方、体調不良者などでセミナーに参加する学生が少なかったですが、フロンティア医科学学位プログラムの大学院生が頑張ってセミナーを盛り上げてくださいました。